¿Qué alteraciones en las proteínas de las neuronas dan origen al Alzheimer? ¿Cuánto influyen las cuestiones hereditarias? ¿El estilo de vida impacta en la génesis de esta enfermedad? Mientras la comunidad científica sigue debatiendo estos interrogantes, en la Facultad de Ciencias Químicas (UNC) equipos interdisciplinarios avanzan en líneas que buscan colaborar con la mejora de la calidad de vida de las personas que transitan esta enfermedad neurodegenerativa.
El Alzheimer es la causa de demencia más común a nivel internacional, especialmente en personas adultas mayores. En 1994, para recordar el décimo aniversario de la fundación de la Alzheimer´s Disease International (ADI), la Organización Mundial de la Salud (OMS) junto a esa institución establecieron el 21 de septiembre como efeméride destinada a visibilizar, generar conciencia y difundir información sobre esta enfermedad. Desde 2012, la iniciativa abarca todo el mes.
En el marco del Día Mundial del Alzheimer, científicos y científicas del Departamento de Química Biológica Ranwel Caputto y del Centro de Investigaciones en Química Biológica de Córdoba (CIQUIBIC), de CONICET, comentaron sobre los objetivos de sus proyectos, los últimos avances alcanzados y las proyecciones en agenda para seguir afianzando sus líneas en los laboratorios de la universidad pública.
En la mayoría de los casos, se trata de estudios de ciencia básica a partir de los cuales la comunidad científica busca generar conocimientos y comprender mecanismos celulares y moleculares de esta enfermedad que, en el futuro, podrían ser aprovechados para el desarrollo de nuevas estrategias terapéuticas y de intervención clínica.
Alianza peligrosa: el péptido beta-amiloide y la proteína Tau
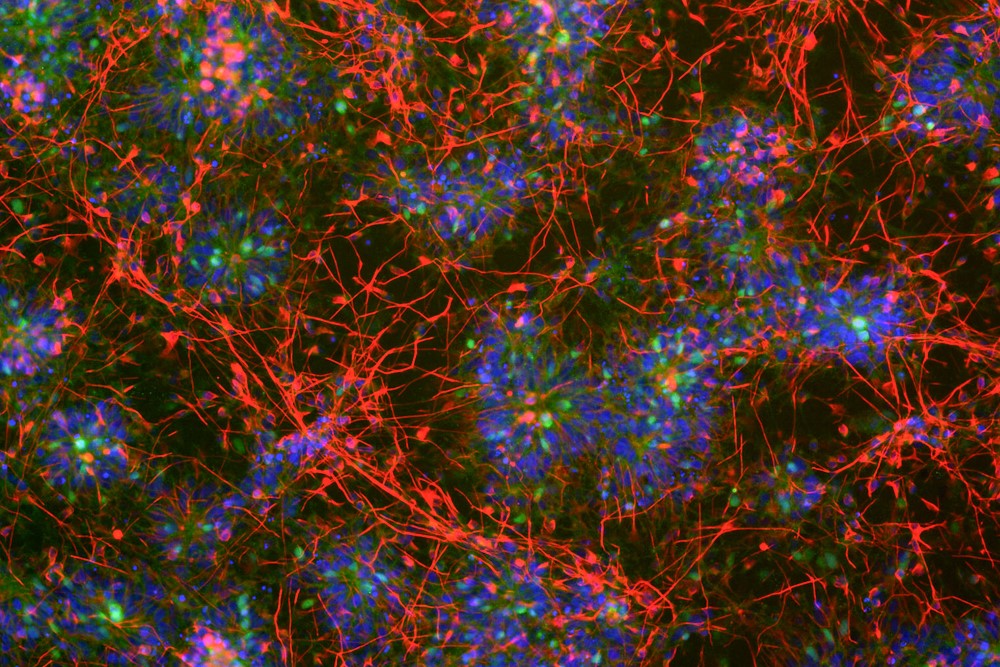
El Alzheimer afecta de manera progresiva e irreversible a las células del cerebro conocidas como neuronas. Si bien sus causas aún siguen en estudio, en términos generales, esta enfermedad neurodegenerativa ocurre a partir de la acumulación anormal de 2 proteínas conocidas como péptido beta-amiloide y Tau.
De este modo, a medida que avanza la enfermedad, las neuronas empiezan a desconectarse y a morir. Como consecuencia, las personas que atraviesan el Alzheimer comienzan a tener problemas con su memoria, el razonamiento, el lenguaje y la orientación, entre otras funciones cognitivas.
En este proceso de deterioro, las proteínas beta-amiloide y Tau van estableciendo una alianza perjudicial para la salud humana. El punto de partida lo provoca el péptido beta-amiloide de manera silenciosa, en la fase previa a los síntomas.
Los péptidos son fragmentos cortos de aminoácidos, unidos por enlaces químicos, que el cuerpo produce para enviar señales a las células con el fin de activar determinadas funciones. Cuando existe un mal procesamiento de proteínas, el beta-amiloide empieza a acumularse fuera de las neuronas formando las placas amiloides o seniles.
El exceso de beta-amiloide incentiva el incremento exacerbado de enzimas quinasas, las cuales modifican químicamente a la proteína Tau a través de un proceso conocido como hiperfosforilación, ya que la saturan de fosfato, el “combustible químico” de las células. Esa alteración se desarrolla como si fuera una “falla eléctrica”.
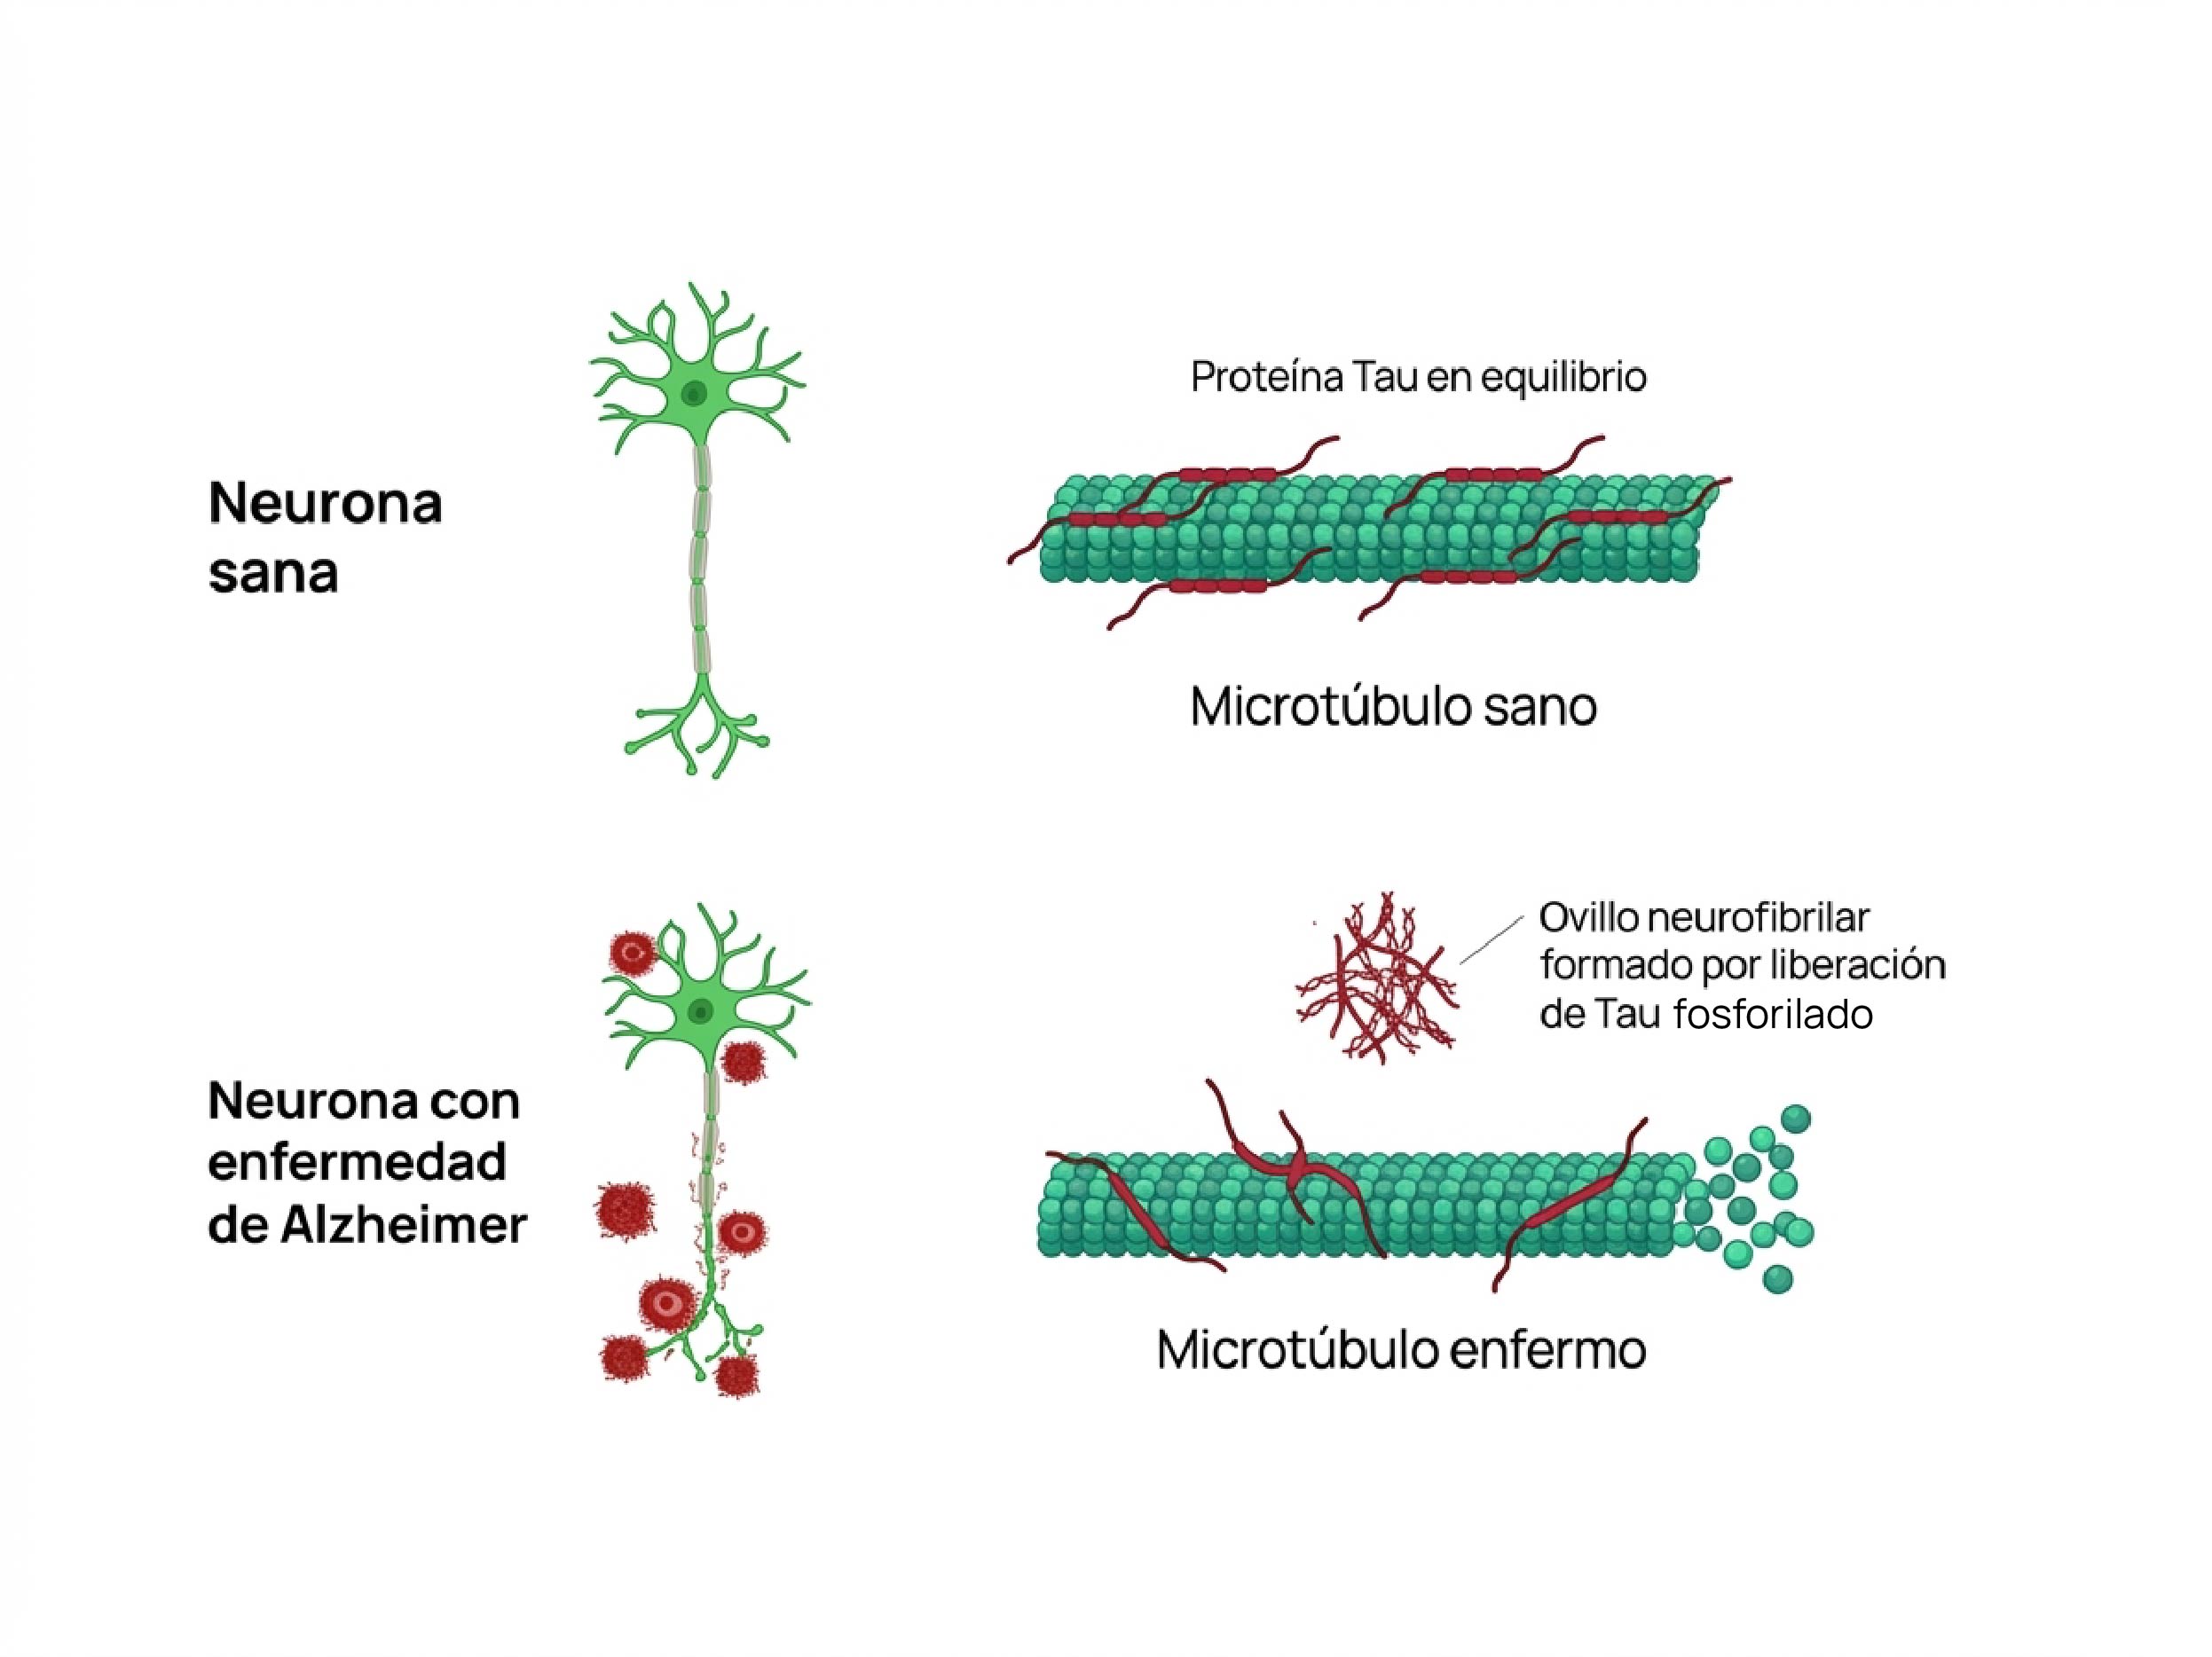
Las neuronas poseen una red de tubos llamados microtúbulos por los que transitan señales y nutrientes claves para ellas. Tau es la encargada de garantizar el normal estado de esos tubos, pero ante el exceso de fosfato (hiperfosforilación) todo cambia: esta proteína se deforma, pierde su capacidad de sostener a esa red de microtúbulos y se vuelve pegajosa.
Al quedar suelta, la proteína Tau comienza a enredarse dentro de las neuronas conformando “ovillos neurofibrilares”, una especie de nudos que van asfixiando a estas células del cerebro desde adentro.
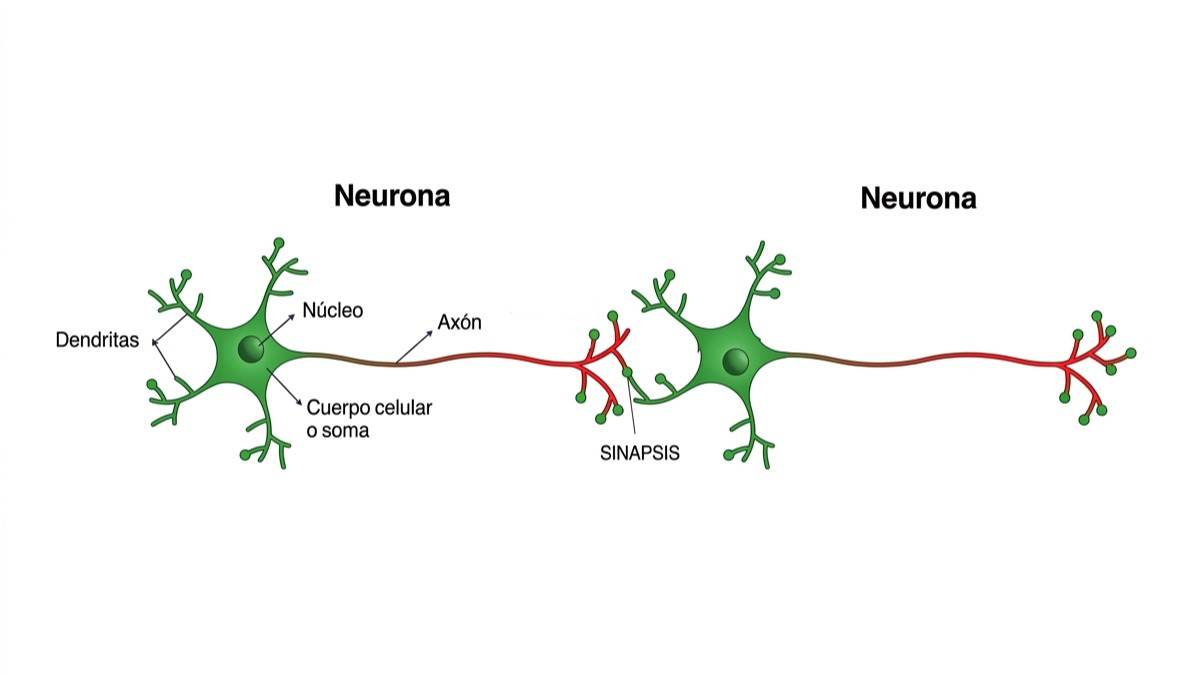
Poco a poco, las neuronas van perdiendo su estructura, dejan de comunicarse entre sí –un proceso conocido como sinapsis- y empiezan a morir. De esta manera, aparecen los síntomas del Alzheimer y la falta de sinapsis se traduce en la pérdida de memoria y de las capacidades cerebrales de las personas que atraviesan esta enfermedad.
Una de las singularidades de los estudios que se realizan en la FCQ es que los equipos científicos vienen avanzando de manera interdisciplinaria sobre distintos aspectos de estos procesos químicos. Asimismo, las investigaciones no sólo abordan a las proteínas asociadas con el Alzheimer, sino que también se articulan con otros síndromes y enfermedades neurodegenerativas como el Parkinson.
El diálogo entre proteínas del Alzheimer y del Parkinson
Mediante experimentos in vitro con proteínas recombinantes producidas artificialmente en laboratorio, el equipo de María Soledad Celej viene estudiando cómo las proteínas asociadas al Alzheimer (Tau) y al Parkinson (α-sinucleína) forman condensados.
Este equipo también investiga los mecanismos a través de los cuales ese proceso puede derivar en la formación de agregados dañinos similares a los que se observan en el cerebro de pacientes con estas enfermedades neurodegenerativas.
“Los condensados son una especie de “gotas líquidas” microscópicas. En nuestras células, hay compartimentos con membrana y otros sin ellas, que se forman como “gotas de aceite en agua”. En este último caso, las proteínas se concentran en pequeñas “gotas líquidas” dentro de la célula, sin necesidad de una pared que las contenga. Este proceso se conoce como separación de fases líquido-líquido (o LLPS, por sus siglas en inglés)”, señala Celej.
El problema, según la especialista en biofísica de proteínas, aparece cuando esas “gotas” en lugar de mantenerse líquidas y reversibles se “solidifican” con el tiempo, dando origen a agregados de proteína mal plegada, tal como sucede en el cerebro de personas con Alzheimer y Parkinson.
De este modo, ese fenómeno natural, necesario para organizar las reacciones celulares, se va alterando. Las y los integrantes del proyecto dirigido por Celej estudian la separación de fases líquido-líquido (LLPS) de Tau y α-sinucleína con el fin de identificar los mecanismos moleculares de la superposición entre Alzheimer y Parkinson.
“Apuntamos a entender los mecanismos por los cuales Tau pasa de un estado líquido normal a un agregado sólido e irreversible, y cómo esto se potencia por la interacción con α-sinucleína. A partir de eso, buscamos identificar biomoléculas –llamadas c-mods o modificadores de condensados- capaces de modificar el comportamiento de estos condensados, ya sea favoreciéndolos, disolviéndolos o alterando sus propiedades”, explica la científica y actual vicedecana de la FCQ.
Tanto Tau como α-sinucleína son consideradas proteínas undruggable, ya que no pueden ser atacadas mediante fármacos tradicionales. Esto se debe a que, al no tener una forma tridimensional definida y estable, carecen de los “bolsillos” o sitios de unión que los fármacos convencionales necesitan para actuar sobre ellas.
“Debido a eso, entender cómo estas proteínas se organizan a través de la formación de condensados abre una vía terapéutica alternativa: en lugar de apuntar a la estructura de la proteína en sí, con el equipo apuntamos a modular el proceso físico de condensación, algo que puede lograrse con moléculas relativamente simples”, comenta Celej.
En cuanto a la relación entre ambas enfermedades, la investigadora indica que “como muchos pacientes con demencia presentan patología de Tau y de α-sinucleína en simultáneo, enfocarse en ese punto de encuentro molecular podría, en el futuro, beneficiar a un espectro más amplio de personas”.
En los últimos años, el grupo consiguió importantes logros científicos:
- Demostró que Tau y α-sinucleína no solo crean “gotas” por separado, sino que se mezclan y forman “gotas conjuntas” a concentraciones similares a las que existen en las neuronas. Estas “gotas mixtas” se llaman condensados heterotípicos y se caracterizan por ser más estables y resistentes que las “gotas” de una sola proteína.
- Dentro de Tau y α-sinucleína existen agregados tipo amiloide cuyo mecanismo molecular explicaría por qué, muchas veces, el Alzheimer y el Parkinson se superponen en un mismo paciente.
- Mediante técnicas biofísicas, tales como microscopía hiperespectral y pinzas ópticas, el grupo también demostró que el grado de hidratación de ciertos iones metálicos (zinc o aluminio) puede cambiar la estructura del agua dentro de las “gotas” de Tau. Esto, a su vez, modifica el nivel de viscosidad de las “gotas”. Según Celej, el hallazgo explica cómo el desequilibrio de iones en la célula podría favorecer la formación de agregados patológicos.
En los próximos meses, el equipo seguirá caracterizando biomoléculas y compuestos naturales y sintéticos con capacidad para modificar el comportamiento de los condensados de Tau y de Tau/α-sinucleína. Asimismo, continuará desarrollando conocimientos mecanicistas que podrían orientar futuras estrategias terapéuticas destinadas a estas enfermedades.
En busca de alternativas para detener el daño neuronal
Los estudios del grupo dirigido por Anahí Bignante están enfocados en los mecanismos de intervención de la generación del péptido beta-amiloide en el Alzheimer, una proteína clave en el desarrollo de esta enfermedad.
“El péptido beta-amiloide se acumula anormalmente en el cerebro de las personas con Alzheimer y contribuye al daño celular. En nuestro laboratorio, buscamos determinar cuáles son las vías celulares y enzimáticas involucradas en ese proceso con el objetivo de identificar mecanismos sobre los cuales se pueda intervenir”, explica la científica.
Alcanzar ese objetivo permitiría encontrar estrategias para reducir la acumulación de beta-amiloide en el cerebro, contribuyendo así a prevenir o enlentecer la progresión de la enfermedad. Hasta el momento, el grupo logró:
- Identificar un círculo vicioso de producción de beta-amiloide: pequeñas cantidades de esta proteína pueden activar una vía de señalización dentro de las neuronas que, a su vez, estimula una mayor producción de este péptido. Este proceso tiene alta implicancia en el desarrollo de la enfermedad que se va expandiendo en el cerebro a lo largo de los años.
- Mediante el uso de una molécula experimental denominada galeína (gallein), se redujo in vitro la producción de beta-amiloide inducida por beta-amiloide agregado. Asimismo, el grupo desarrolló nanopartículas de albúmina humana capaces de transportar galeína, con lo cual redujo efectos tóxicos del beta-amiloide, previniendo la pérdida de algunas funciones neuronales.
- En colaboración con Daniela Quinteros, quien también es investigadora de la FCQ (UNC), el equipo observó que las nanopartículas de albúmina humana, aun sin transportar galeína, presentan efectos beneficiosos en las neuronas, lo que podría derivar en una nueva línea de investigación.
“La galeína, las nanopartículas de albúmina humana y las vías celulares que hemos identificado presentan potencialidad como estrategias terapéuticas. En ese sentido, buscamos intervenir sobre los mecanismos de la enfermedad para detener o, al menos, enlentecer su progresión con el fin de contribuir a mejorar la calidad de vida de las personas con Alzheimer”, señala la investigadora de CONICET y jefa de laboratorio.
Actualmente, su equipo está interesado en determinar si los efectos observados en cultivos celulares pueden reproducirse en modelos animales de la enfermedad de Alzheimer generados con herramientas de biotecnología e ingeniería genética.
Según Bignante, “lo que hacemos en el laboratorio, lo cual se encuadra dentro de la ciencia básica, constituye una etapa previa a los estudios clínicos en seres humanos y son fundamentales para evaluar el potencial de nuevas estrategias terapéuticas analizando, además, aspectos como la seguridad”.
Síndrome de Down, Alzheimer y proteína APP
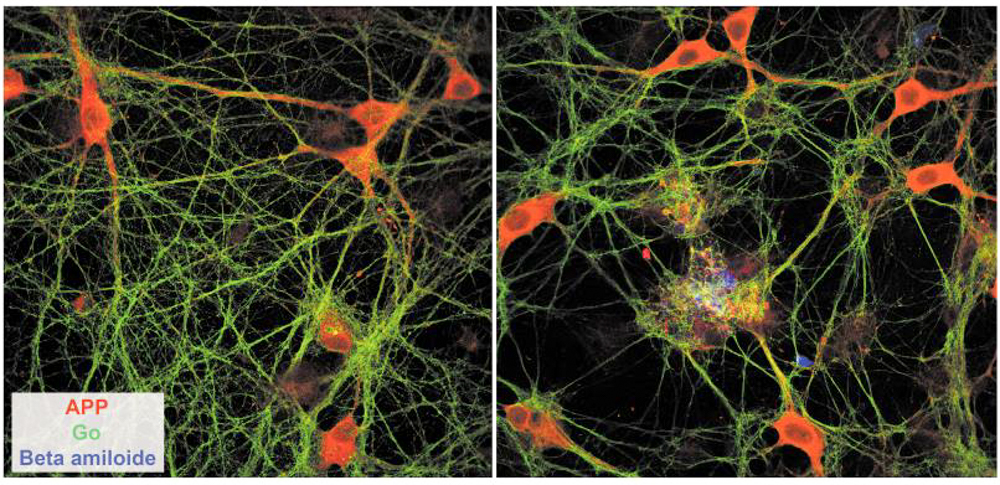
“Las personas con síndrome de Down tienen 3 copias del cromosoma 21 y, con ellas, 3 copias del gen de APP. Sabemos que eso dispara la enfermedad de Alzheimer de forma temprana y casi inevitable, pero no se conoce muy bien por qué el exceso de APP afecta a las neuronas y se traslada en neurodegeneración”, explica Lucas Sosa.
Ubicado en el cromosoma 21, este gen es el encargado de indicarle a las células cómo producir la Proteína Precursora Amiloidea, conocida por su sigla APP. En condiciones saludables, la APP resulta clave para las neuronas potenciando su crecimiento, la conexión entre ellas (sinapsis) y su reparación, entre otras funciones.
Sin embargo, su exceso debido a esa tercera copia desencadena la enfermedad de Alzheimer de una forma no completamente comprendida. Esto se debe a que la acumulación de fragmentos tóxicos de la proteína APP -denominados péptido beta-amiloide- genera las placas amiloides o seniles, típicas del Alzheimer, pero este proceso no siempre se correlaciona con el deterioro cognitivo.
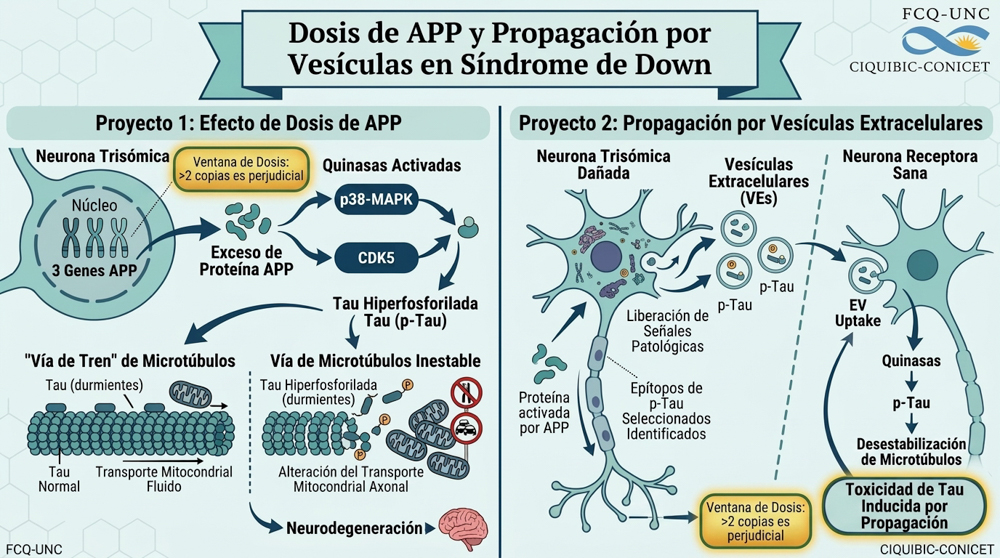
El proyecto dirigido por Sosa busca establecer si tener mayores volúmenes de APP altera o incrementa los niveles de modificación o fosforilación de otra proteína denominada Tau. Este incremento de Tau fosforilado provoca la desestabilización del “esqueleto” de microtúbulos, las vías por las cuales transitan los nutrientes y la energía que las neuronas necesitan.
“La proteína Tau funciona como los durmientes de las vías del tren, pero cuando es fosforilada en exceso se desprende de esos rieles, haciendo que esas vías llamadas microtúbulos sean más inestables, afectando al transporte de nutrientes y energía”, grafica Sosa.
Para estos estudios, su grupo emplea neuronas cerebrales derivadas de células madre con dosis de APP “editadas” a medida (3, 2 ó 0 copias), lo que permite aislar el efecto de APP de los demás genes del cromosoma 21. Hasta el momento, el equipo de la FCQ consiguió interesantes hallazgos:
- Descubrió que el exceso de APP incrementa selectivamente 2 “sitios” muy específicos de Tau (p-tau396 y p-tau181). Cada uno está ligado a una vía de señalización distinta (p38-MAPK y CDK5/GSK3β).
- Comprobó que tanto el exceso como la ausencia total de APP rompen la arquitectura del “esqueleto axonal” o citoesqueleto del axón, el filamento largo de las neuronas por donde éstas transmiten los impulsos nerviosos. Esa alteración de la red estructural interna de las células del cerebro frena el transporte de mitocondrias dentro del axón, un problema no menor. Consideradas las “centrales de energía” de las células, las mitocondrias se ocupan de transformar los nutrientes en la energía química que las neuronas requieren para funcionar.
“Esto demuestra que la neurona necesita a la APP dentro de una ventana fisiológica muy precisa, ni de más ni de menos. Asimismo, aporta un efecto funcional, medible y ligado directamente a la degeneración”, reflexiona Sosa.
A partir de estos avances, el equipo abrió otra línea de investigación enfocada en una pregunta clave: si una neurona con exceso de APP genera un incremento en Tau fosforilado y esto afecta su citoesqueleto, ¿puede “empaquetar” ese problema en pequeñas vesículas (minicápsulas que las células usan para comunicarse) y transmitirlo a neuronas vecinas sanas?
Ambos proyectos ya lograron un antecedente inédito en términos metodológicos y tecnológicos en Córdoba. Según Sosa: “A partir de estos trabajos, logramos instalar una “plataforma de células madres iPSC síndrome de Down isogénica humana”, que conlleva una mayor capacidad para testear fármacos y terapias sobre un modelo validado internacionalmente, algo inexistente en la región. En el futuro, esto podría mejorar la condición de vida de las personas con síndrome de Down y Alzheimer”.
Por estos días, los equipos liderados por el investigador de CIQUIBIC y profesor adjunto siguen trabajando bajo una premisa que Sosa advierte como un gran avance: “El exceso de APP afecta diferentes vías perjudiciales que conllevan a la neurodegeneración, incluyendo al amiloide beta y Tau hiperfosforilado, por lo que se debe apuntar a corregir la dosis de APP de manera moderada, ya que tanto su ausencia como exceso resultan nocivos para la neurona. Además, hay que apuntar a blancos moleculares puntuales como las quinasas, las enzimas que modifican de manera negativa a la proteína Tau alterando su normal funcionamiento”.
Equipos
“Separación de fases líquido-líquido (LLPS) de Tau y α-sinucleína: mecanismos moleculares de la superposición entre Alzheimer y Parkinson”
-Directora: María Soledad Celej.
-Integrantes: Nahuel Foressi, Leandro Cruz Rodríguez y Lorena Neila.
-Colaboradora: Natalia Wilke.
“Estudio de los mecanismos de intervención de la generación del péptido beta-amiloide en la enfermedad de Alzheimer”
-Directora: Anahí Bignante.
-Integrante: Romina Almirón y Rosario Martínez Navarro.
-Estudiantes: Laura Juárez, Gianna Spila, Martina Ru, Octavio Malpiedi y Candela Gonzalez.
-Colaboradora: Daniela Quinteros, UNITEFA (FCQ, UNC-CONICET).
“El rol de la dosis de la Proteína Precursora de Amiloide (APP) en la degeneración neuronal en el síndrome de Down” y “Rol de vesículas extracelulares derivadas de neuronas trisómicas en la neurodegeneración” (línea 2).
-Director: Lucas Sosa.
-Integrante línea 1: Romina Aimar.
-Colaboradora internacional: Janne Lawrence (Chan Medical School, Universidad de Massachusetts, EE.UU.).
-Integrantes línea 2: Romina Aimar; estudiantes Emilia Ordoñez y Kevin Salzgeber.
-Colaboradora: Ana Lis Moyano (Centro de Investigación en Medicina Traslacional Severo R. Amuchástegui, CIMETSA; Instituto Universitario de Ciencias Biomédicas de Córdoba, IUCBC).
Redacción: Cristian Walter Celis. Fotografías: Macarena Calvo. Prosecretaría de Comunicación Institucional (FCQ, UNC).


